Le syndrome de Marfan est une maladie génétique du tissu conjonctif, le plus souvent liée à une variante du gène FBN1, qui fragilise surtout l’aorte, les yeux et le squelette. Il n’existe pas de traitement qui fasse disparaître l’anomalie du tissu, mais un suivi cardiaque régulier, des médicaments qui ralentissent la dilatation aortique et, au besoin, une chirurgie préventive permettent à la plupart des personnes concernées de s’approcher de l’espérance de vie de la population générale.
La crainte qui revient en consultation est celle d’une déchirure de l’aorte, parfois sans douleur préalable. Avec les traitements médicaux et chirurgicaux actuels, la page patient de JAMA (2023) et la revue GeneReviews (mise à jour en 2022) indiquent que l’espérance de vie se rapproche de celle des personnes non atteintes, à condition que le diamètre aortique soit surveillé et que les seuils d’intervention soient respectés.
Environ une personne sur 5 000 est concernée, hommes et femmes à égalité. Un quart des cas apparaissent sans parent atteint. Les guides ACC/AHA de 2022 et ESC de 2024 placent bêtabloquant ou sartan en première ligne, et retiennent 50 mm comme seuil habituel de remplacement de la racine aortique, 45 mm en présence de facteurs de risque ou avant une grossesse.
Qu’est-ce que le syndrome de Marfan
C’est une maladie héréditaire du tissu qui donne sa résistance et son élasticité aux organes, aux vaisseaux, aux ligaments et aux valves. Comme ce tissu est partout, les signes touchent plusieurs systèmes, avec une gravité très variable d’une personne à l’autre, y compris au sein d’une même famille. D’après la Mayo Clinic, le tableau associe souvent une grande taille, des membres et des doigts longs, une poitrine en creux ou en carène, et surtout une aorte trop large à sa naissance, au niveau des sinus de Valsalva.
Le cœur et le gros vaisseau qui en part restent le point critique. La paroi aortique, pauvre en fibrilline fonctionnelle, se dilate sous la pression du sang. Au-delà d’un certain calibre, le risque de dissection (déchirure entre les couches de la paroi) et de rupture augmente. Les valves mitrale et aortique peuvent fuir. Les yeux, le squelette, la peau, les poumons et l’enveloppe de la moelle (ectasie durale) sont souvent atteints, sans lien obligatoire avec le calibre aortique. Une personne de morphologie discrète peut avoir une racine déjà pathologique, et l’inverse existe aussi.
La maladie est présente dès la naissance, mais le diagnostic n’est parfois posé qu’à l’adolescence ou à l’âge adulte, quand la croissance rend les proportions plus lisibles ou qu’un examen cardiaque révèle une dilatation. Une forme néonatale, rare, associe dès les premiers mois une atteinte valvulaire massive. Le Merck Manual (révision 2025) souligne un pronostic plus sombre dans ce sous-groupe. Pour la forme classique, le pronostic dépend surtout du suivi aortique.
Signes squelettiques, oculaires et cutanés
Les signes visibles aident à évoquer le diagnostic, mais aucun d’eux ne le pose à lui seul. Le morphotype habituel associe une grande taille par rapport à la famille, une envergure des bras supérieure à la hauteur, une arachnodactylie (doigts et orteils très longs) et des articulations souvent hyperlaxes. Le sternum peut s’enfoncer (pectus excavatum) ou bomber (pectus carinatum). Une scoliose ou une cyphose, des pieds plats, un palais ogival avec dents encombrées, un visage allongé et une petite mâchoire inférieure reviennent souvent dans les descriptions cliniques.
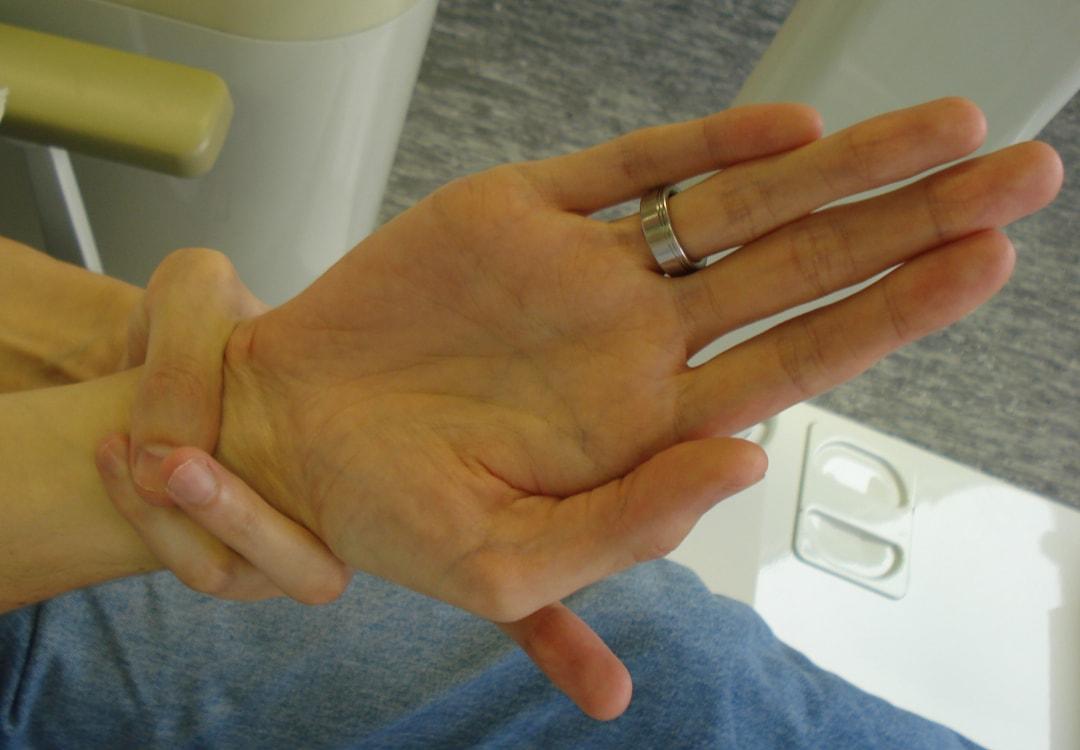
Deux manœuvres simples illustrent l’arachnodactylie, sans la prouver. Le Merck Manual les intègre au score systémique des critères de Ghent.
- Le signe du pouce est positif lorsque la dernière phalange dépasse le bord du poing fermé.
- Le signe du poignet est positif lorsque le pouce recouvre le petit doigt autour du poignet opposé.
- Des vergetures hors grossesse, une fatigabilité des jambes et des douleurs articulaires prolongées complètent souvent le tableau, sans spécificité.
Côté yeux, GeneReviews (2022) estime la myopie présente chez plus de la moitié des personnes atteintes et l’ectopie du cristallin (cristallin déplacé, le plus souvent vers le haut) chez environ 60 %. Cette luxation, cherchée à la lampe à fente après dilatation pupillaire, est un critère cardinal. Le risque de décollement de rétine, de glaucome et de cataracte plus précoce que dans la population générale est accru. Une baisse brutale de vision, des flashs ou un voile doivent faire consulter un ophtalmologiste sans attendre le rendez-vous annuel.
Un pneumothorax spontané se manifeste par une douleur thoracique et un essoufflement unilatéral. L’ectasie durale, dilatation du sac qui entoure la moelle dans le bas du dos, peut donner des céphalées posturales ou des douleurs lombaires. GeneReviews indique qu’il n’existe pas de traitement curatif spécifique. Ces éléments comptent dans le score systémique et n’exemptent pas d’une échographie cardiaque.
Aorte et valves, ce qui met la vie en jeu
Le danger principal n’est pas la grande taille, c’est la paroi de l’aorte. Sous la poussée du sang, la racine (là où l’artère quitte le cœur) s’élargit, parfois dès l’enfance. Cette dilatation peut rester muette jusqu’à un accident, dissection, régurgitation aortique massive, plus rarement rupture. Les recommandations ACC/AHA de 2022 rappellent que la dilatation de la racine et la dissection de type A restent les premières causes de morbidité et de mortalité liées à la maladie. Environ 10 % des premiers événements aortiques sont des dissections de type B, nées plus bas sur l’aorte thoracique descendante.
Les valves souffrent du même tissu trop lâche. Un prolapsus mitral, parfois avec fuite, est fréquent. Une insuffisance aortique apparaît quand l’anneau et les sinus s’élargissent. Fatigue, essoufflement, palpitations ou douleur thoracique d’effort peuvent alors survenir, mais leur absence ne rassure pas. La Mayo Clinic souligne que les lésions aortiques restent souvent silencieuses jusqu’à un stade avancé ou jusqu’à l’urgence. Un souffle entendu à l’auscultation n’est qu’un indice parmi d’autres.
La douleur de dissection, quand elle existe, est typiquement brutale, maximale d’emblée, thoracique ou dorsale, parfois à type de déchirure. Elle peut irradier vers le cou, le ventre ou les jambes si le faux chenal compromet une artère. Un malaise, un déficit neurologique, une disparition de pouls ou une hypotension transforment le tableau en urgence vitale. En France, le réflexe est d’appeler le 15 (SAMU) ou le 112, en précisant s’il y a un diagnostic de Marfan ou une aorte déjà dilatée, car la douleur thoracique n’oriente pas toujours d’emblée vers une dissection.
La grossesse, l’accouchement et les semaines qui suivent augmentent le risque de dissection, même si le diamètre de départ n’est pas extrême, ce que JAMA (2023) rappelle. Un sartan, contre-indiqué chez la femme enceinte, ne remplace pas un bêtabloquant dans cette période.
Mutation du gène FBN1 et transmission
La cause est une variante pathogène du gène FBN1, qui code la fibrilline-1, protéine des microfibrilles du tissu conjonctif. Selon MedlinePlus Genetics, moins de fibrilline fonctionnelle signifie des microfibrilles trop rares et une libération excessive de facteurs de croissance (dont la voie du TGF-β) qui n’étaient plus correctement séquestrés. Le tissu pousse trop, tient moins, et l’aorte vieillit trop tôt. Les variants de FBN1 sont nombreux et souvent privés. Aucun test unique ne « voit » tous les cas, ce que le Merck Manual rappelle.
La transmission est autosomique dominante, une seule copie altérée suffit. GeneReviews (2022) estime qu’environ 75 % des personnes ont un parent atteint et qu’environ 25 % portent un variant apparu de novo dans le gamète parental. Chaque enfant d’une personne atteinte a une probabilité de 50 % d’hériter du variant, quel que soit son sexe. La Mayo Clinic formule le même chiffre. L’expression clinique varie. Un parent peu marqué peut avoir un enfant à aorte rapidement dilatée, et l’inverse aussi.
Le diagnostic moléculaire n’est pas obligatoire pour parler de Marfan lorsque les critères cliniques de Ghent sont remplis. Il devient précieux pour distinguer un syndrome de Loeys-Dietz (gènes de la voie TGF-β, dissection souvent plus précoce, parfois à plus petit diamètre), un syndrome d’Ehlers-Danlos vasculaire (COL3A1), une arachnodactylie contracturale congénitale (FBN2) ou une homocystinurie (CBS), qui mime le morphotype et l’ectopie du cristallin mais s’accompagne de thromboses. Une fois le variant familial identifié, un test ciblé permet de classer parents, frères, sœurs et enfants, y compris ceux qui n’ont pas encore de signes visibles.
Avant une grossesse, un conseil génétique permet d’expliquer le risque de 50 % et les options de diagnostic prénatal ou préimplantatoire, là où elles sont disponibles. Le médecin généticien et le cardiologue de recours appliquent les règles locales.
Comment pose-t-on le diagnostic
Il n’y a pas de prise de sang magique ni de radio unique. Le diagnostic repose sur un faisceau, histoire familiale (anévrisme, dissection, mort subite inexpliquée, ectopie du cristallin), examen morphologique, échographie cardiaque, examen ophtalmologique à la lampe à fente, et, souvent, analyse de FBN1. La nosologie de Ghent révisée (Loeys et coll., Journal of Medical Genetics, 2010) reste le cadre de référence. Elle donne plus de poids à deux signes cardinaux, la dilatation ou la dissection de la racine aortique, et l’ectopie du cristallin.
Sans antécédent familial, quatre combinaisons suffisent.
- Une aorte dilatée (score Z ≥ 2, ramené à l’âge et à la corpulence) associée à une ectopie du cristallin suffit à poser le diagnostic.
- La même dilatation, associée à un variant FBN1 authentifié, suffit également, même sans luxation du cristallin.
- Si le gène n’est pas connu, un score systémique d’au moins 7 points vient confirmer une aorte déjà dilatée.
- Une ectopie isolée ne devient un Marfan que si le variant FBN1 a déjà été lié à une maladie aortique.
Avec un parent qui répond lui-même aux critères, l’ectopie, un score d’au moins 7 ou une aorte dilatée (Z ≥ 2 après 20 ans, Z ≥ 3 avant 20 ans) peuvent conclure. Les signes évocateurs de Loeys-Dietz, de Shprintzen-Goldberg ou d’Ehlers-Danlos vasculaire doivent faire écarter ces diagnostics avant d’étiqueter un Marfan.
Le score systémique additionne des points (poignet et pouce, thorax, pieds, pneumothorax, ectasie durale, scoliose, visage, vergetures, myopie forte, prolapsus mitral, rapports de segments). Un total de 7 ou plus est dit positif. Chez l’enfant, une aorte encore dans les normes n’élimine pas la maladie, et GeneReviews prévoit un suivi échographique tant que le diagnostic n’est pas tranché.
Les examens d’imagerie précisent le calibre aortique et les valves. L’échocardiographie transthoracique est l’examen de base. Un scanner ou une IRM visualisent l’aorte distale, l’arche et l’abdomen quand l’échographie ne suffit pas, et cherchent une ectasie durale. Le Merck Manual indique qu’une variante FBN1 est identifiée chez environ 95 % des enfants qui remplissent les critères. Un test négatif n’efface pas un tableau clinique franc. Le dépistage des apparentés se fait alors sur la clinique et l’imagerie, comme le prévoit GeneReviews.
Médicaments pour ralentir la dilatation aortique
Aucun comprimé ne « répare » le gène. L’objectif est de diminuer la contrainte hémodynamique sur la paroi et, pour les sartans (antagonistes des récepteurs de l’angiotensine II, ARA II), de moduler la voie du TGF-β. Les recommandations ACC/AHA de 2022 et ESC de 2024 s’accordent. Un bêtabloquant ou un ARA II, à la dose maximale tolérée, sauf contre-indication, vise à ralentir la dilatation. L’association des deux classes est jugée raisonnable (ACC/AHA, classe 2a) et « devrait être envisagée » (ESC, classe IIa).
Une méta-analyse sur données individuelles publiée dans The Lancet en 2022 (Pitcher, Spata, Emberson et coll., 1 442 patients, sept essais) a précisé l’effet. Chez 676 participants comparant un ARA II à un contrôle, le sartan a approximativement divisé par deux la croissance annuelle du score Z de la racine (0,07 contre 0,13). L’effet était plus marqué en présence d’un variant FBN1 pathogène. Face à un bêtabloquant, l’ARA II n’était pas inférieur. Les auteurs en déduisent qu’une bithérapie, si elle est tolérée dès le diagnostic, pourrait retarder le moment où le diamètre impose une opération. L’essai n’avait pas la puissance pour démontrer une baisse des dissections ou des décès.
Les molécules les plus étudiées sont l’aténolol et le propranolol côté bêtabloquants, le losartan et l’irbésartan côté sartans. Posologies et contre-indications (asthme pour certains bêtabloquants, grossesse pour les sartans) relèvent du prescripteur. GeneReviews déconseille les inhibiteurs calciques et les IEC faute de preuve directe dans cette maladie, et signale aussi les fluoroquinolones, qui pourraient aggraver le risque d’anévrisme. Le médecin ou le pharmacien en France applique l’autorisation locale. Ce texte ne fixe pas de dose.
GeneReviews indique que le traitement est en général commencé dès le diagnostic, à tout âge, ou dès qu’une dilatation progressive apparaît, même si le tableau n’est pas encore complet. La tolérance (fatigue, vertiges, croissance fœtale si grossesse) se surveille. Arrêter un sartan dès qu’une grossesse est possible ou confirmée n’est pas une option parmi d’autres, c’est une règle de sécurité embryonnaire rappelée par la même source.
Chirurgie de la racine aortique, à quel diamètre
L’opération élective vise à remplacer le segment dilaté avant la dissection. Les deux techniques courantes sont le tube valvé (intervention de Bentall, valve mécanique ou biologique) et le remplacement de racine avec conservation de la valve native (intervention de David). La Mayo Clinic situe le seuil habituel autour de 50 mm (environ 2 pouces) ou en cas de croissance rapide. Les guides officiels détaillent les nuances, et elles ne sont pas identiques d’un continent à l’autre.
| Situation | Guide ACC/AHA 2022 | Guide ESC 2024 |
|---|---|---|
| Racine aortique, sans facteur de risque particulier | Remplacement recommandé à partir de 5,0 cm | Chirurgie indiquée à partir de 50 mm |
| Facteurs de risque (dissection familiale, croissance rapide, dilatation étendue, tortuosité vertébrale marquée) | Remplacement raisonnable dès 4,5 cm, équipe expérimentée | Chirurgie à envisager dès 45 mm |
| Rapport aire de section (cm²) / taille (m) ≥ 10 | Remplacement raisonnable | Non isolé comme critère autonome |
| Projet de grossesse | Chirurgie avant conception si > 4,5 cm ; discutable entre 4,0 et 4,5 cm | Chirurgie recommandée si > 45 mm ; discutable entre 40 et 45 mm |
Les facteurs de risque retenus par l’ACC/AHA comprennent aussi une dilatation qui gagne l’aorte ascendante au-delà de la racine. L’ESC ajoute notamment une hypertension résistante et une croissance annualisée ≥ 3 mm chez l’adulte. Le chirurgien d’un centre à fort volume, au sein d’une équipe aortique multidisciplinaire, discute le moment avec vous selon l’âge, la taille, la fuite valvulaire, le souhait de conserver la valve et le risque opératoire. Opérer trop tôt expose à une prothèse à vie. Trop tard, le risque devient celui d’une dissection, dont la mortalité dépasse de loin celle d’une chirurgie réglée.
Après remplacement de racine, la surveillance de l’aorte restante se poursuit. L’ACC/AHA recommande une imagerie (IRM de préférence, sinon scanner) d’abord chaque année, puis tous les deux ans si les calibres restent stables. Le centre opérateur choisit la technique. Le médecin en France applique aussi les habitudes locales.
Sport, quotidien et surveillance
L’activité physique n’est pas interdite, elle est dosée. L’ESC 2024 recommande, pour la plupart des patients, un exercice aérobie régulier d’intensité modérée, adaptée au diamètre aortique, aux antécédents familiaux de dissection et à la condition physique antérieure. La Mayo Clinic cite la marche rapide, le bowling, le tennis en double et le golf comme des exemples généralement plus sûrs que la musculation lourde. Le NHS déconseille rugby et sports de contact, course de fond, haltérophilie, gymnastique, escalade et plongée, qui élèvent brutalement la pression ou exposent aux chocs (œil, articulations, pneumothorax).
Les efforts isométriques (planches, charges maximales, manœuvre de Valsalva) font monter la pression artérielle en pic et sollicitent une paroi déjà fragile. GeneReviews dresse aussi une liste de situations à éviter, que le cardiologue recadre selon votre dernier diamètre.
- Les sports de compétition et de contact exposent l’aorte, les yeux et les articulations à des chocs inutiles.
- Les décongestionnants, la caféine en excès et les triptans vasoconstricteurs stimulent le système cardiovasculaire.
- La chirurgie LASIK, les instruments à vent et la plongée sont déconseillés, surtout après un pneumothorax.
Le rythme d’imagerie dépend du calibre. L’ESC prévoit une échographie au moins annuelle si la racine mesure moins de 45 mm sans facteur de risque, tous les six mois s’il y a des facteurs de risque, et tous les six à douze mois au-delà de 45 mm. Une IRM ou un scanner de l’ensemble de l’aorte et des axes périphériques est recommandé à la première évaluation, puis tous les trois à cinq ans si tout est stable. L’œil se contrôle chaque année, le rachis tant que la croissance continue, plus longtemps si la courbure est déjà importante. Le Merck Manual parle d’une réévaluation annuelle du cœur, du squelette et des yeux.
Les douleurs de hanche relèvent souvent d’une kinésithérapie, d’orthèses et d’antalgiques simples, selon le médecin. Le NHS évoque un corset pour une scoliose en croissance et une chirurgie au-delà d’environ 40°. Une poitrine très excavée qui comprime cœur ou poumons peut justifier une correction. Rien de tout cela ne remplace l’échographie aortique.
Grossesse et conseil génétique
Une grossesse est possible pour beaucoup de femmes atteintes, à condition d’un bilan aortique avant la conception et d’un suivi dans une équipe qui associe cardiologie et obstétrique à risque. L’ESC 2024 recommande une imagerie de toute l’aorte (IRM ou scanner, hors irradiation inutile si une IRM suffit) avant de concevoir, des échographies dont la fréquence dépend du diamètre, et la poursuite d’un bêtabloquant pendant la grossesse. Une chirurgie de racine est recommandée avant une grossesse désirée si le diamètre dépasse 45 mm. Elle peut se discuter entre 40 et 45 mm. L’ACC/AHA 2022 dit essentiellement la même chose, avec un seuil de 4,5 cm en recommandation et une fenêtre 4,0–4,5 cm laissée à la décision partagée.
Les sartans exposent le fœtus à un risque élevé. GeneReviews demande d’arrêter les ARA II en prévision d’une grossesse. Un bêtabloquant est en revanche maintenu, en surveillant la croissance du fœtus. Le type d’accouchement (voie basse assistée, péridurale, césarienne) dépend du diamètre, de la croissance aortique et du reste du dossier obstétrical. Le post-partum immédiat reste une période à risque de dissection. Le suivi ne s’arrête pas à la sortie de la salle de naissance.
Le risque de transmission de 50 % concerne aussi les hommes atteints. Un conseil génétique de couple permet d’évoquer le diagnostic prénatal ou, dans certains centres, un diagnostic préimplantatoire, sans en faire une obligation. Dépister les apparentés du premier degré (parents, fratrie, enfants), même peu symptomatiques, est une étape prévue par GeneReviews, via une échographie et, si le variant familial est connu, un test ciblé. Trouver une aorte encore normale chez un adolescent n’est pas un blanc-seing à vie. Le phénotype peut s’écrire plus tard.
Les règles françaises de lieu d’accouchement et de rythme des échos relèvent du cardiologue et de l’obstétricien qui vous suivent. Avant un projet d’enfant, retenez le chiffre de votre racine aortique, la liste de vos médicaments, et le nom du centre capable d’opérer en urgence.
Douleur thoracique et autres motifs de consultation
Une douleur thoracique ou dorsale brutale, maximale d’emblée, à type de déchirure, n’attend pas le rendez-vous de contrôle. La Mayo Clinic la rattache à la dissection. Il faut appeler le 15 ou le 112, dire qu’il s’agit d’un Marfan ou d’une aorte connue pour être large, et éviter de minimiser une douleur « trop calme » après le premier pic. Un essoufflement soudain unilatéral oriente plutôt vers un pneumothorax. Des flashs, une toile ou une perte de champ visuel oriente vers un décollement de rétine. Dans ces trois situations, gagner une heure compte plus que de confirmer soi-même le diagnostic.
| Tableau | Conduite |
|---|---|
| Douleur thoracique ou dorsale brutale, en déchirure, malaise, déficit neurologique | Appeler le 15 ou le 112 |
| Essoufflement unilatéral brutal, douleur de poitrine en point de côté | Urgences, pneumothorax possible |
| Flashs, voile, baisse brutale d’un œil | Ophtalmologiste ou urgences le jour même |
| Souffle nouveau, palpitations, essoufflement d’effort progressif | Cardiologue sans délai, hors urgence vitale |
| Morphotype évocateur, parent atteint, ectopie du cristallin | Médecin traitant pour un bilan (écho, yeux, génétique) |
Hors urgence, le motif de consultation le plus utile est un proche du premier degré déjà suivi pour cette maladie, une mort subite familiale avant 50 ans, ou un cristallin luxé découvert chez l’ophtalmologiste. L’enfant très grand, hyperlaxe, myope fort, avec un thorax déformé, justifie le même bilan, même si « ça se voit dans la famille » depuis des générations sans qu’un nom ait été mis sur la maladie. Le diagnostic tardif reste dangereux. La dissection peut être le premier événement chez des personnes jamais étiquetées, ce que les guides aortiques ACC/AHA de 2022 placent au centre de la surveillance familiale.
Un suivi déjà en place se juge à quelques questions, à poser au cardiologue. Quel est le dernier diamètre de racine, en millimètres, et le score Z ? Quelle classe de médicament, à quelle dose tolérée ? Quand la prochaine image ? Y a-t-il un facteur familial de dissection précoce ? Ces chiffres valent mieux qu’une impression de « tout va bien ». L’aorte ne doit pas rester un an sans mesure dès que le calibre se rapproche des seuils du tableau.
Questions fréquentes
Le syndrome de Marfan se transmet-il forcément par un parent ?
Non. GeneReviews (2022) et la Mayo Clinic estiment qu’environ un cas sur quatre apparaît de novo, sans parent atteint. Les trois quarts restants héritent d’un variant FBN1 autosomique dominant. Chaque enfant d’une personne atteinte a ensuite une chance sur deux de recevoir le même variant, filles et garçons à égalité.
Peut-on vivre longtemps avec cette maladie ?
Oui, pour la grande majorité des formes classiques, si l’aorte est surveillée et traitée. GeneReviews (2022) et JAMA (2023) indiquent une espérance de vie proche de celle de la population générale grâce aux médicaments, à la chirurgie préventive et au dépistage familial. La dissection non reconnue, surtout chez les personnes jamais diagnostiquées, reste la principale cause de mort prématurée.
Quels sports reste-t-il possible de pratiquer ?
Les sports d’endurance à intensité modérée, sans collision ni blocage respiratoire, sont en général encouragés (marche, vélo plat, natation sans plongée), selon le diamètre aortique. Le NHS et la Mayo Clinic écartent rugby, haltères lourds, gymnastique, escalade et plongée. Le cardiologue qui connaît votre dernière mesure tranche au cas par cas.
Une grossesse est-elle possible ?
Souvent oui, après un bilan de toute l’aorte et un suivi spécialisé. L’ESC 2024 recommande une chirurgie de racine avant conception au-delà de 45 mm, et discute la zone 40–45 mm. Les sartans s’arrêtent. Un bêtabloquant se poursuit. Le risque de dissection reste élevé au troisième trimestre et après l’accouchement.
Faut-il un test génétique pour toute la famille ?
Dès qu’un variant FBN1 causal est identifié chez une personne, un test ciblé chez les apparentés du premier degré est le moyen le plus net de savoir qui doit entrer dans le suivi aortique. Si le test du cas index est négatif alors que le tableau clinique est franc, GeneReviews recommande quand même de clarifier le statut des apparentés à risque (écho, yeux), même en l’absence de symptômes francs.
Les lunettes suffisent-elles si le cristallin est déplacé ?
Souvent, une correction optique (lunettes ou lentilles) rétablit une vision utile. Une chirurgie du cristallin, un traitement du glaucome ou une réparation de décollement de rétine deviennent nécessaires dans d’autres cas, selon l’ophtalmologiste. GeneReviews déconseille la chirurgie LASIK chez les personnes atteintes.
Conclusion
Cette maladie n’est plus, pour la plupart des patients suivis, une affection qui raccourcit inéluctablement la vie. C’est une aorte à mesurer, un cristallin à examiner, un variant génétique à classer dans la famille. Les documents qui ont changé la prise en charge récente sont le guide ACC/AHA 2022 et le guide ESC 2024, qui mettent bêtabloquant et sartan sur le même rang, et le travail du Lancet de 2022, qui a montré qu’un ARA II divise environ par deux la croissance du score Z. Les seuils de 50 mm, et de 45 mm s’il existe des facteurs de risque ou un projet de grossesse, donnent un cadre chiffré là où l’attente « jusqu’à ce que ça fasse mal » n’en était pas un.
Si vous vous reconnaissez dans le morphotype, si un parent a eu une dissection ou une mort subite, ou si un ophtalmologiste a signalé une ectopie du cristallin, le premier examen utile est une échocardiographie avec mesure de la racine aux sinus de Valsalva, associée à un examen à la lampe à fente. Demandez le diamètre en millimètres, pas seulement « c’est un peu large ». Ce chiffre, relu à un an d’intervalle, oriente médicament, sport et, le cas échéant, le calendrier chirurgical.
Gardez à portée le dernier compte rendu d’écho et, en cas de douleur thoracique ou dorsale brutale, composez le 15 ou le 112 en indiquant le diagnostic. Ce geste, plus qu’un changement de mode de vie radical, est celui qui sépare une dissection prise à temps d’une dissection découverte trop tard.
Sources
- Marfan syndrome – Symptoms and causes. Mayo Clinic, 22 septembre 2026.
- Marfan syndrome – Diagnosis and treatment. Mayo Clinic, 22 septembre 2026.
- Connolly HM, Niaz T, Bowen JM : What Is Marfan Syndrome?. JAMA, 14 avril 2023.
- Isselbacher EM, Preventza O, Black JH et al. : 2022 ACC/AHA Guideline for the Diagnosis and Management of Aortic Disease: A Report of the American Heart Association/American College of Cardiology Joint Committee on Clinical Practice Guidelines. Circulation, 13 décembre 2022.
- Mazzolai L, Teixido-Tura G, Lanzi S et al. : 2024 ESC Guidelines for the management of peripheral arterial and aortic diseases. European Heart Journal, 30 août 2024.
- Pitcher A, Spata E, Emberson J et al. : Angiotensin receptor blockers and β blockers in Marfan syndrome: an individual patient data meta-analysis of randomised trials. The Lancet, 10 septembre 2022.
- Dietz H : FBN1-Related Marfan Syndrome. GeneReviews, 17 février 2022.
- Loeys BL, Dietz HC, Braverman AC et al. : The revised Ghent nosology for the Marfan syndrome. Journal of Medical Genetics, juillet 2010.
- Overview – Marfan syndrome. National Health Service, 20 juin 2023.
- Treatment – Marfan syndrome. National Health Service, 20 juin 2023.
- Marfan syndrome: MedlinePlus Genetics. MedlinePlus Genetics, mis à jour en 2018.
- Meidan E : Marfan Syndrome. Merck Manual Professional Edition, octobre 2025.