La maladie du motoneurone détruit peu à peu les cellules nerveuses qui commandent les muscles volontaires, de la marche à la respiration. La forme la plus fréquente est la sclérose latérale amyotrophique (SLA), appelée maladie de Charcot en France ; aucun traitement ne guérit l’affection, mais des soins et quelques médicaments peuvent ralentir le déclin et soulager les symptômes.
Beaucoup de lecteurs craignent une paralysie en quelques semaines. Les pages du NINDS indiquent plutôt une survie souvent de 3 à 5 ans après les premiers signes, avec environ une personne sur dix encore en vie à dix ans. Le registre américain des CDC estimait près de 33 000 personnes vivant avec une SLA aux États-Unis en 2022.
Le guide européen EAN de 2024 propose le riluzole dès le diagnostic et le tofersen en première ligne si une mutation SOD1 est confirmée. L’édaravone, autorisée aux États-Unis, n’est pas recommandée hors essai par ce même guide. Une faiblesse musculaire progressive inexpliquée, un trouble de parole ou un essoufflement allongé justifient une orientation vers un neurologue, d’après le guide britannique NICE NG42.
Qu’est-ce qu’une maladie du motoneurone
Une maladie du motoneurone est un groupe d’affections neurologiques progressives qui tuent les motoneurones, cellules qui font contracter les muscles squelettiques. Marcher, parler, avaler et respirer dépendent de ces cellules. Quand elles dégénèrent, le muscle ne reçoit plus l’ordre électrique, s’affaiblit, fascicule, puis s’atrophie.
Deux étages existent. Les motoneurones supérieurs partent du cortex moteur vers le tronc cérébral et la moelle. Les motoneurones inférieurs relient ensuite la moelle ou le tronc aux fibres musculaires. Une lésion de l’étage supérieur donne raideur, réflexes vifs et mouvements lents. Une lésion de l’étage inférieur donne faiblesse flasque, fonte musculaire et fasciculations. La SLA touche souvent les deux étages.
Le mot « maladie du motoneurone » est surtout britannique. En France, le public et les soignants parlent de SLA ou de maladie de Charcot lorsque les deux étages sont atteints. Le NINDS range aussi dans le même groupe la paralysie bulbaire progressive, la sclérose latérale primaire, l’atrophie musculaire progressive, l’amyotrophie spinale, la maladie de Kennedy et le syndrome post-poliomyélite. Toutes n’ont pas le même rythme ni le même pronostic.
La sensibilité, la vue, l’ouïe et le contrôle de la vessie restent en général préservés, d’après la Mayo Clinic. La douleur est peu fréquente au début. L’intelligence n’est pas toujours intacte ; une partie des personnes présente des changements de langage, de jugement ou de comportement, parfois une démence frontotemporale. Comprendre sa propre perte de fonction rend l’anxiété et la dépression fréquentes autour du diagnostic.
Quels sont les types
La SLA est le type le plus courant. Elle associe signes de motoneurone supérieur et inférieur et s’étend d’une région du corps à une autre. Le NINDS la décrit comme une perte rapide du contrôle musculaire, jusqu’à la paralysie. Le début peut être spinal (une main, un pied) ou bulbaire (parole, déglutition). Une forme d’emblée respiratoire existe mais reste rare.
La paralysie bulbaire progressive commence par les muscles du tronc cérébral. Mâcher, parler et avaler deviennent difficiles. La langue s’affaiblit, le réflexe nauséeux diminue, des fausses routes menacent. Beaucoup de spécialistes la considèrent comme une forme de SLA, car l’atteinte gagne ensuite souvent les membres. Un rire ou des larmes déplacés, l’affect pseudobulbaire, peuvent s’y ajouter.
L’atrophie musculaire progressive est un sous-type peu fréquent, à prédominance de motoneurone inférieur. Elle touche davantage les hommes et débute souvent plus tard que la SLA classique, d’après le NINDS. La faiblesse part des mains ou des pieds, puis gagne le tronc et parfois la respiration. Le rythme est souvent plus lent, sans garantir un cours bénin.
La sclérose latérale primaire n’atteint que le motoneurone supérieur. Raideur, maladresse et troubles de l’équilibre dominent, souvent d’abord aux jambes. L’évolution se compte en années, parfois en décennies. Un neurologue peut attendre plusieurs années avant de confirmer le diagnostic, afin de ne pas manquer une SLA à début pyramidal. Le NINDS indique que cette forme n’est en général pas mortelle, tout en soulignant un handicap lourd.
L’amyotrophie spinale est une maladie héréditaire des motoneurones inférieurs. La forme la plus fréquente vient d’un gène SMN1 muté ou absent, et non d’un gène « SMA1 ». Elle se manifeste souvent dans l’enfance, parfois à l’âge adulte (type 4), et n’appartient pas au même mécanisme que la SLA sporadique. La confondre avec une atrophie musculaire progressive de l’adulte retarde un test génétique utile.
| Forme | Motoneurones surtout atteints | Début habituel |
|---|---|---|
| SLA | Supérieur et inférieur | Un membre, la parole ou la déglutition |
| Paralysie bulbaire progressive | Tronc cérébral | Parole, mastication, déglutition |
| Atrophie musculaire progressive | Inférieur | Mains ou pieds, parfois respiration |
| Sclérose latérale primaire | Supérieur | Jambes, raideur, lenteur |
| Amyotrophie spinale | Inférieur (gène SMN1) | Enfance le plus souvent, parfois adulte |
La maladie de Kennedy, amyotrophie bulbo-spinale liée à l’X, touche les hommes via le récepteur des androgènes. Tremblement, crampes, gynécomastie et faiblesse lente la distinguent d’une SLA. Le syndrome post-poliomyélite n’apparaît que chez une personne qui a déjà eu la poliomyélite, souvent 15 à 40 ans plus tard.
Premiers symptômes
Les premiers signes sont souvent discrets et mis sur le compte de la fatigue, de l’âge ou d’une sciatique. Le NICE NG42 insiste sur une faiblesse musculaire progressive d’abord isolée et inexpliquée. Perte de dextérité, chutes, parole brouillée, fasciculations de la langue, crampes, essoufflement à l’effort ou allongé, somnolence diurne et céphalées matinales font partie des tableaux d’appel.
Une main qui lâche les objets, un pied qui accroche le tapis ou une voix devenue nasale pendant quelques semaines méritent un examen. La Mayo Clinic décrit aussi des rires, des pleurs ou des bâillements déplacés, et parfois des changements de pensée dès le début. La douleur n’est pas le maître symptôme. Une atteinte d’un seul côté au départ est fréquente, puis la faiblesse gagne d’autres territoires.
Au stade intermédiaire, les muscles s’atrophient, les articulations se raidissent, avaler fatigue et la parole devient peu intelligible. L’amaigrissement traduit la fonte musculaire et la difficulté à s’alimenter. Plus tard, se lever, s’habiller et tousser demandent une aide. La cause de décès la plus fréquente reste l’insuffisance respiratoire, rappelle le NINDS. Une forme à début bulbaire tend à progresser plus vite, d’après les facteurs pronostiques du NICE.
Les signes suivants, pris un par un, n’équivalent pas à un diagnostic, mais leur association et leur progression orientent vers un neurologue.
- Une faiblesse d’une main rend difficile de tourner une clé, d’écrire ou de boutonner un vêtement.
- Un pied tombant ou des chutes répétées traduisent souvent une atteinte des releveurs de la jambe.
- Des fasciculations de la langue, associées à une parole nasale, évoquent un début bulbaire.
- Un essoufflement en position allongée et des maux de tête au réveil signalent une hypoventilation nocturne.
- Des rires ou des pleurs incontrôlés, sans tristesse profonde, correspondent à un affect pseudobulbaire.
Causes, gènes et facteurs de risque
La cause reste inconnue dans la grande majorité des cas. Le NINDS classe presque toutes les SLA comme sporadiques, sans antécédent familial clair. Les proches ont un risque un peu plus élevé que la population générale, mais ce risque reste faible. Environ 10 % des cas sont familiaux. Une expansion du gène C9orf72 explique 25 à 40 % des formes familiales et une petite part des formes sporadiques. Les mutations SOD1 en expliquent 12 à 20 % des formes familiales.
C9orf72 relie la SLA et la démence frontotemporale. Une même famille peut présenter l’une, l’autre, ou les deux. SOD1 code une enzyme antioxydante ; certaines mutations rendent la protéine toxique pour le motoneurone. C’est cette cible que le tofersen vise. La FDA estime que SOD1 concerne environ 2 % de l’ensemble des SLA, soit moins de 500 personnes aux États-Unis.
L’âge est le facteur le plus net. Les symptômes commencent le plus souvent entre 55 et 75 ans d’après le NINDS, plutôt entre 60 et 85 ans d’après la Mayo Clinic. Les hommes sont un peu plus touchés avant 65-70 ans ; l’écart s’estompe ensuite. Le tabagisme est le facteur environnemental le mieux étayé selon la Mayo Clinic, surtout chez les femmes après la ménopause. Le service militaire s’accompagne d’un risque environ 1,5 à 2 fois plus élevé, sans mécanisme unique démontré. Plomb, pesticides et traumatismes crâniens répétés restent des pistes, sans cause certaine.
Avoir un parent atteint n’implique pas que vous développerez la maladie. La transmission des formes familiales est souvent autosomique dominante, avec un risque de 50 % de transmettre le variant, sans certitude d’expression. Un conseil génétique se discute avec le neurologue s’il existe plusieurs cas, un début jeune, ou si un traitement ciblé devient envisageable. En France, les indications du test relèvent de la pratique du centre de recours.
Comment se pose le diagnostic
Aucun examen ne prouve à lui seul une SLA. Le diagnostic repose sur l’histoire, l’examen neurologique répété et l’exclusion d’autres maladies, d’après le NINDS et les pages cliniques de la Mayo Clinic. Le médecin traitant adresse au neurologue. Celui-ci teste force, réflexes, tonus, langue, marche et, si besoin, langage et comportement. Il refait l’examen à intervalle rapproché pour documenter la progression, critère indispensable.
L’électromyogramme et l’étude de conduction nerveuse cherchent une dénervation chronique et active dans plusieurs territoires, sans bloc de conduction qui orienterait vers une neuropathie inflammatoire. L’IRM du cerveau et de la moelle écarte tumeur, compression cervicale, sclérose en plaques ou accident vasculaire. Sang, urines et parfois ponction lombaire éliminent des diagnostics différentiels métaboliques ou inflammatoires. Une biopsie musculaire n’est utile que si une myopathie reste plausible.
Les anciens critères d’El Escorial rangeaient les dossiers en possible, probable ou défini. En 2020, un consensus international réuni à Gold Coast a proposé une définition unique, publiée par Shefner et ses collègues. Il faut une atteinte motrice progressive, précédée d’une fonction normale ; des signes de motoneurone supérieur et inférieur dans au moins une région du corps, ou des signes inférieurs dans au moins deux régions ; et des investigations qui écartent une autre maladie. Les catégories intermédiaires disparaissent.
Cette simplification vise un diagnostic plus précoce. Elle permet d’inclure certaines atrophies musculaires progressives que El Escorial classait à part, tout en tenant la sclérose latérale primaire hors de la SLA tant que l’étage inférieur reste indemne. Un dosage sanguin de neurofilament léger peut étayer un diagnostic précoce, indique la Mayo Clinic, sans remplacer l’examen. Le même marqueur a servi d’argument à la FDA pour autoriser le tofersen. Un test génétique n’est pas obligatoire dans une forme sporadique, mais il devient décisif si l’on envisage un oligonucléotide anti-SOD1.
Quels médicaments ralentissent la maladie
Aucun médicament ne répare les motoneurones déjà perdus. Trois approches de fond existent, avec des avis divergents selon les pays. Le riluzole reste le socle. L’EAN, en 2024, recommande de l’offrir à vie dès le diagnostic de SLA, à la posologie de 50 mg deux fois par jour, et de baisser ou d’arrêter en cas d’effets indésirables. La revue Cochrane de Miller, Mitchell et Moore (2012) concluait à un allongement probable de la survie médiane de deux à trois mois sous 100 mg par jour, avec une surveillance du foie. La Mayo Clinic retient un ordre de grandeur de trois mois. Le NICE le recommande pour la forme SLA (avis TA20).
L’édaravone, voie veineuse depuis 2017 aux États-Unis puis suspension orale, a ralenti le déclin fonctionnel dans un sous-groupe japonais. La FDA et la Mayo Clinic la listent parmi les options. Les auteurs du guide EAN de 2024 ne la recommandent pas hors essai, en attendant des données européennes d’édaravone orale. En France, la disponibilité et le remboursement relèvent de l’avis du neurologue et des règles locales.
Le tofersen (Qalsody) est un oligonucléotide antisens injecté dans le liquide cérébrospinal. La FDA l’a autorisé le 25 avril 2023 pour les adultes atteints de SLA liée à une mutation SOD1, sur la baisse du neurofilament plasmatique, à 100 mg par injection, trois doses à 14 jours d’intervalle puis une dose toutes les 28 jours. L’EMA l’a autorisé le 29 mai 2024 sous circonstances exceptionnelles. Dans l’essai principal, le score ALSFRS-R baissait de 4,5 points sous tofersen contre 5,8 sous placebo à 28 semaines, différence non significative. D’autres mesures ont toutefois convaincu l’agence. L’EAN en fait un traitement de première ligne dans cette forme génétique, en informant des effets graves possibles, notamment une myélite ou une méningite aseptique.
Le phénylbutyrate de sodium associé au taurursodiol (Relyvrio) avait reçu une autorisation américaine en 2022. Un essai de phase 3 plus large n’a pas confirmé le bénéfice. Le fabricant a retiré le produit du marché en 2024, précise le NINDS. L’EAN, rédigé juste avant ces résultats, ne le recommandait déjà pas hors essai. Les thérapies cellulaires n’ont pas de donnée de phase 3 positive ; le guide européen demande d’attendre ces essais.
| Médicament | Pour qui | Ce que disent les sources |
|---|---|---|
| Riluzole 50 mg × 2 / jour | SLA, dès le diagnostic (EAN 2024, NICE) | Survie médiane allongée d’environ 2 à 3 mois (Cochrane 2012) |
| Édaravone IV ou orale | Autorisée aux États-Unis | Non recommandée hors essai par l’EAN 2024 |
| Tofersen 100 mg intra-rachidien | SLA avec mutation SOD1 | FDA 2023, EMA 2024 ; bénéfice clinique encore à confirmer |
| Phénylbutyrate-taurursodiol | Plus commercialisé | Essai de phase 3 négatif, retrait en 2024 |
Les symptômes se traitent à part. Le NICE envisage baclofène, tizanidine, dantrolène ou gabapentine pour la spasticité, et le bromure de glycopyrronium en première intention pour la sialorrhée si la cognition est altérée. La toxine botulique peut aider salive ou spasmes, sous avis spécialisé. Un neurologue ou un pharmacien indiquera ce qui est disponible et surveillé en France.
Respiration, alimentation et communication
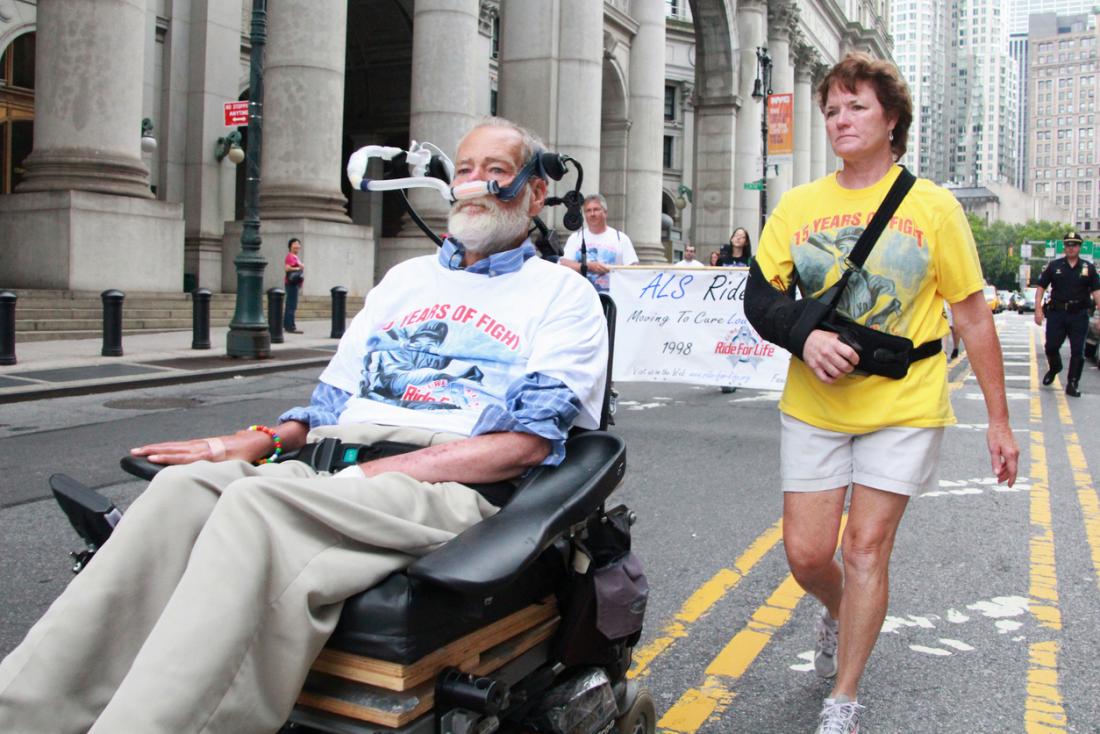
La faiblesse du diaphragme arrive tôt ou tard. Dyspnée d’effort, orthopnée, sommeil agité, céphalées matinales et somnolence diurne sont des signaux. Le NICE et l’EAN recommandent d’offrir une ventilation non invasive lorsque symptômes, signes ou examens montrent une insuffisance respiratoire. Un masque, souvent la nuit d’abord, peut améliorer le sommeil et prolonger la vie sans arrêter la maladie. L’EAN demande que l’on fasse tout pour la rendre possible, y compris en cas d’atteinte bulbaire.
Une trachéotomie avec ventilation invasive est un autre choix, lourd pour la personne et pour l’entourage. Il se discute à froid, pas dans l’urgence d’une réanimation, autant que possible. Le NICE rappelle que la ventilation non invasive peut être interrompue. En cas de détresse respiratoire aiguë, d’incapacité à tousser ou d’inhalation massive, vous devez appeler le 15 ou le 112. Un appareil d’aide à la toux mécanique aide à évacuer les sécrétions.
Avaler moins, maigrir, s’étouffer ou passer trop de temps à un repas conduisent à parler de gastrostomie. Le NICE et l’EAN demandent d’ouvrir cette discussion tôt et de la répéter. Une pose trop tardive, sur une personne déjà dénutrie et en insuffisance respiratoire, augmente les complications. Si la respiration est déjà fragile, l’EAN conseille d’installer d’abord la ventilation non invasive, puis de poser la sonde sous ce soutien. Certaines personnes refusent la gastrostomie ; ce refus se respecte.
L’orthophonie travaille la voix tant qu’elle reste utile, puis les aides de communication. Banque de voix, tablette et suivi du regard permettent de continuer à choisir. Kinésithérapie et ergothérapie visent moins à muscler qu’à préserver les amplitudes, prévenir les chutes et adapter le domicile. Une équipe pluridisciplinaire est le modèle du NICE, de l’EAN et de la Mayo Clinic. Le NICE propose un suivi dans les quatre semaines après l’annonce. En France, le neurologue indiquera le centre de recours et le rythme de surveillance.
Cognition, comportement et vie quotidienne
Jusqu’à la moitié des personnes atteintes de SLA ont une atteinte extra-motrice, surtout frontale et temporale antérieure, écrit l’EAN en 2024. Environ 10 % remplissent déjà les critères d’une démence frontotemporale au moment du diagnostic. Le NICE avance 10 à 15 % de démence frontotemporale et un tiers de changements cognitifs plus discrets. Ces chiffres ne se moyennent pas ; ils montrent que l’esprit intact n’est plus une règle.
Les changements peuvent être une apathie, une rigidité des habitudes, une désinhibition, une perte d’empathie ou un langage appauvri. Ils pèsent sur le consentement à la ventilation ou à la gastrostomie. Avant une décision lourde, l’EAN demande au neurologue d’évaluer la capacité à consentir. Le NICE recommande d’explorer ces signes dès l’annonce et, au besoin, d’adresser vers un bilan de démence.
L’affect pseudobulbaire, rires et larmes brusques, n’est pas une dépression, même s’il peut coexister avec elle. Anxiété, insomnie et moral bas relèvent d’un soutien psychologique, parfois d’un médicament, et du traitement d’une hypoventilation nocturne trop souvent négligée. Les proches portent une charge croissante. Aides techniques, droits sociaux et, en France, dossier d’affection de longue durée se discutent avec le médecin traitant et l’assistant social du centre.
Quand consulter pour une faiblesse musculaire progressive
Une faiblesse qui s’étend, une parole qui se brouille ou un essoufflement nouveau allongé ne doivent pas attendre que cela passe. Le NICE NG42 demande d’adresser sans délai vers un neurologue si une maladie du motoneurone est suspectée, et de le joindre directement si le cas paraît urgent. Le médecin traitant reste le premier interlocuteur pour organiser cette orientation. Les fasciculations isolées, sans faiblesse ni atrophie, ont le plus souvent une autre cause ; associées à une perte de force, elles changent de signification.
Certains tableaux relèvent de l’urgence vitale. Une détresse respiratoire, une incapacité à avaler la salive, une fausse route grave avec cyanose ou un épuisement à tousser justifient d’appeler le 15 ou le 112. Le NICE décrit aussi une somnolence excessive, des céphalées matinales et une orthopnée comme effets d’une fonction respiratoire déjà réduite. Ces signes, même sans détresse spectaculaire, accélèrent le bilan.
| Situation | Conduite proposée (sources) |
|---|---|
| Faiblesse progressive d’une main ou d’une jambe, chutes, crampes persistantes | Médecin traitant, puis neurologue sans délai (NICE NG42) |
| Parole nasale, fausses routes, fasciculations de la langue | Orientation neurologique rapide, bilan d’EMG (NICE, Mayo Clinic) |
| Essoufflement allongé, céphalées au réveil, somnolence diurne | Bilan respiratoire organisé par le neurologue (NICE, EAN) |
| Changement de comportement, apathie, langage appauvri avec faiblesse | Évaluation cognitive en plus du bilan moteur (NICE, EAN) |
| Détresse respiratoire, salive non avalée, fausse route grave | Appeler le 15 ou le 112 |
Apporter au neurologue un calendrier des signes accélère le raisonnement. Vous pouvez y inscrire la date de la première chute, de la première fausse route et d’un réveil avec mal de tête, ainsi que les antécédents familiaux de SLA ou de démence. Un deuxième avis dans un centre de recours n’est pas un luxe lorsque le diagnostic engage la survie et des décisions de ventilation.
Pronostic et décisions de soins
Le pronostic est grave, variable, et se discute avec des chiffres de sources différentes. Les fiches du NINDS, comme celles de la Mayo Clinic, situent souvent le décès 3 à 5 ans après les premiers symptômes, surtout par insuffisance respiratoire. Le guide NICE écrit que la plupart des personnes meurent dans les 2 à 3 ans après le début des signes, que 25 % sont en vie à 5 ans et 5 à 10 % à 10 ans. L’EAN 2024 retient une survie médiane de 3 ans après le début. Environ une personne sur dix vit 10 ans ou plus, d’après le NINDS.
Un début bulbaire, un amaigrissement, une respiration déjà faible, un âge élevé, un score fonctionnel bas et un délai court entre les premiers signes et le diagnostic sont associés à une survie plus brève dans le NICE. Une sclérose latérale primaire ou une atrophie musculaire progressive peuvent s’étendre plus longtemps. Ces facteurs aident à planifier, ils ne prédisent pas un individu. La ventilation non invasive, la gastrostomie, le riluzole et une équipe coordonnée peuvent allonger la vie et surtout améliorer le confort, sans inverser le cours.
Le NICE, comme la Mayo Clinic, encourage à parler tôt des souhaits de fin de vie, surtout si la parole ou le jugement risquent de décliner. Directives anticipées, personne de confiance, lieu de soins souhaité, acceptation ou refus de trachéotomie se rédigent tant que la communication reste claire. En France, le médecin expliquera le cadre des directives anticipées. Les soins palliatifs ne signifient pas l’arrêt de tout traitement ; ils s’ajoutent souvent dès que les symptômes deviennent complexes.
Questions fréquentes
La SLA et la maladie du motoneurone, est-ce la même chose ?
Pas exactement. « Maladie du motoneurone » désigne un groupe, dont la SLA est le type le plus fréquent. En France, SLA et maladie de Charcot nomment surtout cette forme qui atteint les deux étages du motoneurone. Paralysie bulbaire progressive, sclérose latérale primaire, atrophie musculaire progressive et amyotrophie spinale en font aussi partie, avec des cours différents.
La maladie de Charcot est-elle héréditaire ?
Environ 10 % des SLA sont familiales, d’après le NINDS. La Mayo Clinic retient le même ordre de grandeur. Les gènes C9orf72 et SOD1 sont les plus souvent en cause dans ces familles. La grande majorité des cas sont sporadiques. Un parent atteint n’implique pas que vous développerez la maladie ; un conseil génétique se discute au cas par cas avec le neurologue.
Combien de temps vit-on avec une SLA ?
Les encyclopédies cliniques parlent souvent de 3 à 5 ans après les premiers symptômes. Le NICE situe la majorité des décès à 2 à 3 ans, avec 5 à 10 % de survie à 10 ans. L’EAN retient une médiane de 3 ans. Environ une personne sur dix vit 10 ans ou plus. Le rythme individuel dépend du siège de début, de la respiration et des soins.
Le riluzole peut-il guérir la SLA ?
Non. La revue Cochrane de 2012, encore utilisée par l’EAN, estime un allongement probable de la survie médiane de deux à trois mois sous 100 mg par jour. L’EAN le propose dès le diagnostic, à 50 mg deux fois par jour, avec contrôle du foie. Il ne restaure pas la force perdue. Le tofersen ne concerne que la petite minorité SOD1.
Peut-on confondre SLA et sclérose en plaques ?
Oui au début, d’où l’IRM. La sclérose en plaques atteint la myéline du système nerveux central, souvent par poussées chez l’adulte jeune, avec des signes sensitifs ou visuels. La SLA est une dégénérescence du motoneurone, sans trouble visuel typique, avec fasciculations et atrophie. Seul le neurologue départage, parfois après plusieurs mois.
Faut-il un test génétique ?
Pas de façon automatique dans une SLA sporadique. Il devient pertinent s’il existe des cas familiaux, un début jeune, ou si un traitement comme le tofersen est envisageable. L’EAN note un consensus croissant pour proposer un génotypage rapide, sans en faire l’objet de son guide. En France, le neurologue du centre de recours pose l’indication et organise le consentement.
Conclusion
La maladie du motoneurone, le plus souvent une SLA, est une dégénérescence des cellules qui commandent le mouvement et la respiration. Les chiffres de survie varient selon les sources, autour de quelques années pour la majorité, avec une minorité qui dépasse dix ans. Le diagnostic reste clinique, aidé par l’électromyogramme et, depuis 2020, par les critères de Gold Coast. Riluzole, ventilation non invasive, gastrostomie et équipe pluridisciplinaire forment le socle. Le tofersen n’existe que pour la mutation SOD1, autorisé par la FDA en 2023 puis par l’EMA en 2024.
L’édaravone n’a pas le même statut de part et d’autre de l’Atlantique. Le Relyvrio a quitté le marché en 2024 après un essai de phase 3 négatif. Les cellules souches restent du domaine des essais.
Si une faiblesse s’étend, si la parole se brouille ou si vous manquez d’air allongé, prenez rendez-vous avec votre médecin traitant et demandez une orientation neurologique, comme le prévoit le NICE NG42. Déjà suivi pour une SLA, vous pouvez demander au prochain bilan si le riluzole est en place avec un contrôle du foie, si la respiration a été mesurée, et si un test SOD1 ou C9orf72 a un intérêt dans votre situation. En cas de détresse respiratoire ou de fausse route grave, appelez le 15 ou le 112.
Sources
- Motor Neuron Diseases. National Institute of Neurological Disorders and Stroke, mis à jour en 2024.
- Amyotrophic Lateral Sclerosis (ALS). National Institute of Neurological Disorders and Stroke, mis à jour en 2024.
- Amyotrophic lateral sclerosis (ALS) – Symptoms and causes. Mayo Clinic, 6 mai 2026.
- Amyotrophic lateral sclerosis (ALS) – Diagnosis and treatment. Mayo Clinic, 6 mai 2026.
- Motor neurone disease: assessment and management. National Institute for Health and Care Excellence, 27 novembre 2024.
- Van Damme P, Al-Chalabi A et al. : European Academy of Neurology (EAN) guideline on the management of amyotrophic lateral sclerosis in collaboration with European Reference Network for Neuromuscular Diseases (ERN EURO-NMD). European Journal of Neurology, 12 mars 2024.
- Miller RG, Mitchell JD, Moore DH : Riluzole for amyotrophic lateral sclerosis (ALS)/motor neuron disease (MND). Cochrane Database of Systematic Reviews, 14 mars 2012.
- FDA approves treatment of amyotrophic lateral sclerosis associated with a mutation in the SOD1 gene. U.S. Food and Drug Administration, 25 avril 2023.
- Qalsody | European Medicines Agency (EMA). European Medicines Agency, 29 mai 2024.
- Amyotrophic lateral sclerosis estimated prevalence cases from 2022 to 2030, data from the National ALS Registry. Centers for Disease Control and Prevention, 6 janvier 2025.
- Shefner JM, Al-Chalabi A et al. : A proposal for new diagnostic criteria for ALS. Clinical Neurophysiology, août 2020.