Le syndrome de Waardenburg est un groupe d’affections génétiques présentes dès la naissance, qui associent des anomalies de pigmentation des cheveux, de la peau et des iris, et, souvent, une surdité de perception. Les signes varient fortement d’une personne à l’autre, y compris au sein d’une même famille, et quatre types cliniques permettent d’orienter le bilan.
Une revue systématique de 2016 portant sur 417 patients génotypés a trouvé une surdité chez 71 % d’entre eux, et chez plus de 90 % des personnes de type 2. Ces chiffres écartent l’idée encore répandue que l’audition resterait normale dans la grande majorité des cas, ou que le type 1 n’entraînerait une surdité que chez une personne sur cinq.
L’affection touche environ 1 personne sur 40 000 et expliquerait 2 à 5 % des surdités congénitales, d’après MedlinePlus Genetics. Les types 1 et 2 sont les plus fréquents. Les repères américains du CDC (dépistage, diagnostic, intervention) servent de cadre de comparaison ; en France, le circuit de la maternité et du médecin traitant s’applique.
Qu’est-ce que le syndrome de Waardenburg ?
C’est une neurocristopathie, c’est-à-dire un trouble du développement des cellules issues de la crête neurale, dont font partie les mélanocytes. Ces cellules fabriquent la mélanine de la peau, des cheveux et de l’iris, et elles contribuent aussi au fonctionnement de la strie vasculaire de la cochlée. Quand leur migration ou leur différenciation est perturbée, apparaissent des taches claires, une mèche blanche, des iris très pâles ou de couleurs différentes, et parfois une surdité neurosensorielle.
Petrus Johannes Waardenburg, ophtalmologiste néerlandais, a décrit l’association en 1951. DermNet rappelle que l’hétérochromie irienne, déjà notée plus tôt, allait souvent de pair avec une surdité. Le tableau n’est pas contagieux, n’est pas lié au mode de vie, et n’apparaît pas à l’âge adulte comme une maladie acquise. Les traits sont congénitaux, même si une mèche blanche peut se dessiner plus tard, souvent à l’adolescence, ou au contraire se repigmenter.
Le retentissement n’est pas le même pour tout le monde, souligne la fiche Cleveland Clinic. Certaines personnes n’ont qu’un signe discret, d’autres une surdité profonde bilatérale. NORD comme DermNet situent l’espérance de vie dans la moyenne. Ce qui pèse sur le quotidien, c’est surtout l’accès précoce au langage si l’audition est atteinte, et, dans le type 4, le risque digestif lié à la maladie de Hirschsprung. Un dépistage auditif reste un geste de première ligne, même lorsque le visage et les cheveux attirent d’abord le regard.
Les quatre types cliniques
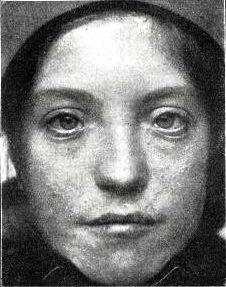
Quatre types sont reconnus. Le type 1 se distingue par une dystopie canthale, c’est-à-dire un déplacement latéral des coins internes des paupières, qui élargit l’espace entre les yeux sans que les globes eux-mêmes soient forcément trop écartés. Le type 2 reprend les signes pigmentaires et auditifs, mais sans cette dystopie. Le type 3, dit de Klein-Waardenburg, ajoute des anomalies des membres supérieurs. Le type 4, dit de Waardenburg-Shah ou Waardenburg-Hirschsprung, associe le tableau pigmentaire à une maladie de Hirschsprung.
Les types 1 et 2 représentent l’essentiel des diagnostics, d’après MedlinePlus Genetics et la Cleveland Clinic. Les types 3 et 4 sont rares. Dans la série de Song et coll., le type 3 ne représentait que 1,7 % des 417 patients génotypés, et le type 4 environ 19 %.
| Type | Signe qui l’identifie | Surdité (Song 2016) | Gènes le plus souvent cités |
|---|---|---|---|
| Type 1 | Dystopie canthale (indice W > 1,95) | 52,3 % | PAX3 |
| Type 2 | Pas de dystopie canthale | 91,6 % | MITF, SOX10, plus rarement SNAI2 ou KITLG |
| Type 3 (Klein-Waardenburg) | Anomalies des bras, des mains ou des épaules | 57,1 % | PAX3 |
| Type 4 (Waardenburg-Shah) | Maladie de Hirschsprung | 83,5 % | SOX10, EDNRB, EDN3 |
Le type 3 peut comporter une hypoplasie musculaire, des contractures en flexion, une fusion d’os du carpe ou une syndactylie, d’après GeneReviews et NORD. Une forme plus marquée a été observée chez des enfants homozygotes pour un variant PAX3, nés de parents eux-mêmes atteints d’un type 1. Le type 4 peut s’accompagner, surtout avec SOX10, d’un tableau neurologique élargi appelé PCWH. Song et coll. l’ont retenu chez 15 des 79 patients de type 4.
Classer le type ne prédit pas à lui seul la gravité de l’audition. La même revue montre que le gène est un meilleur indice. Une mutation SOX10 s’accompagnait d’une surdité dans 96,5 % des cas, contre un peu plus de la moitié des variants PAX3. Une fois le tableau clinique posé, confirmer le gène affine le conseil.
Mèche blanche, hétérochromie et autres signes visibles
Les signes que l’on voit d’abord concernent la couleur. Une mèche blanche frontale, parfois réduite à quelques cheveux, est le changement capillaire le plus classique du type 1. GeneReviews l’estime présente chez environ 45 % des personnes concernées, et indique que la majorité a soit cette mèche, soit un grisonnement du cuir chevelu avant 30 ans. La mèche peut siéger ailleurs que sur le front, devenir moins visible avec le temps, ou n’apparaître qu’à l’adolescence. Sourcils et cils peuvent aussi être décolorés.
Les iris donnent souvent le signal d’alerte à la naissance. Un œil bleu très pâle et un œil brun, deux iris bleu saphir, ou un même iris partagé en secteurs de couleurs différentes, correspondent à une hétérochromie complète, une hypoplasie pigmentaire ou une hétérochromie partielle. Pour le type 1, la fiche GeneReviews situe l’hétérochromie entre 15 et 31 % et les iris bleus hypoplasiques entre 15 et 18 %. Ces proportions montent dans le type 2, où l’hétérochromie est l’un des deux signes les plus caractéristiques avec la surdité. L’acuité visuelle, elle, ne diffère pas de celle de la population générale d’après la même fiche. Le changement porte sur la couleur, pas sur une « baisse de vue » automatique.
La peau peut porter des plages claires congénitales (leucodermie) sur le visage, le tronc ou les membres, parfois bordées d’une hyperpigmentation. DermNet et la Cleveland Clinic recommandent une protection solaire sur ces zones, plus vulnérables aux ultraviolets. Ces taches ne sont pas un vitiligo acquis. Le diagnostic différentiel inclut le piébaldisme (mèche blanche et dépigmentation, rarement une surdité) et le syndrome de Tietz (hypopigmentation plus diffuse et surdité, lié à MITF).
Le visage du type 1 a souvent une racine nasale large ou haute, une columelle basse, des ailes du nez peu développées, et un synophris ou un éventail interne des sourcils. Ces traits figurent parmi les critères mineurs du consortium de Waardenburg. Une fente labiale ou palatine, un spina bifida, des vertiges même sans surdité, restent des observations trop rares pour en faire un pourcentage, mais assez répétées dans des familles pour figurer dans GeneReviews.
Voici des signes que les proches remarquent souvent, sans qu’aucun ne suffise à lui seul.
- Une mèche blanche, un grisonnement avant 30 ans ou des cils décolorés peuvent précéder le diagnostic de plusieurs années.
- Des iris de couleurs différentes, ou deux iris bleu très pâle, orientent vers une anomalie des mélanocytes et non vers un maquillage de l’iris.
- Des plages de peau plus claires dès la naissance, surtout au visage ou aux membres, justifient un examen ORL même si l’enfant « entend ».
- Une racine du nez large et des coins internes des paupières déplacés font chercher une dystopie canthale au millimètre près.
Quelle est la fréquence de la surdité ?
La surdité du syndrome est congénitale, de perception, le plus souvent bilatérale, et d’habitude non progressive. GeneReviews, pour le type 1, la décrit chez environ 60 % des personnes, fréquemment profonde (plus de 100 dB) et bilatérale. Song et coll. trouvent 52,3 % dans le type 1, 91,6 % dans le type 2, 57,1 % dans le type 3 et 83,5 % dans le type 4, soit 71 % sur l’ensemble des 417 dossiers. Quand seuls les patients ayant eu une audiométrie documentée étaient retenus, la proportion montait à 90,2 %, ce qui traduit aussi un biais de recrutement.
La latéralité n’est pas figée. Dans le sous-groupe avec des données, la surdité était bilatérale dans environ 89 % des cas. Une atteinte unilatérale existe, surtout avec PAX3. La progression est peu fréquente (5 patients sur 62 avec suivi), même si quelques observations, notamment dans le type 2, ont décrit une aggravation. GeneReviews considère l’atteinte du type 1 comme typiquement non progressive, ce qui rend un audiogramme de contrôle systématique moins utile une fois le seuil établi, sauf si le tableau clinique change.
Le mécanisme passe par la strie vasculaire. Les mélanocytes de la crête neurale y deviennent des cellules intermédiaires. Sans elles, l’environnement ionique de la cochlée se dérègle et les cellules ciliées ne transmettent plus le signal. Qin et coll. (2024) résument cette cascade pour expliquer pourquoi un implant cochléaire, qui stimule le nerf auditif en aval, peut rester efficace. Des anomalies de l’os temporal (aqueduc vestibulaire élargi, hypoplasie du modiolus, canaux semi-circulaires absents ou hypoplasiques) sont surtout rapportées avec SOX10.
Un nouveau-né qui n’a pas passé le dépistage, ou un nourrisson qui ne se tourne pas vers la voix, doit être vu en audiologie sans attendre que la mèche blanche « confirme » le tableau. Une hétérochromie isolée n’équivaut pas à une surdité. L’audiogramme, les otoémissions et les potentiels évoqués auditifs du tronc cérébral, selon l’âge, restent les outils qui tranchent.
Quels gènes sont en cause et comment ça se transmet ?
Six gènes principaux reviennent dans les fiches de référence. PAX3, sur le chromosome 2q36.1, cause presque tous les types 1 et 3. MITF et, plus rarement, SNAI2, KITLG ou SOX10, causent le type 2. SOX10, EDNRB et EDN3 causent le type 4 ; SOX10 cause aussi une partie du type 2. Ces gènes gouvernent le développement des mélanocytes et, pour SOX10 et la voie de l’endothéline, celui des cellules nerveuses de l’intestin. MedlinePlus Genetics rappelle que, dans une minorité de dossiers, aucun variant n’est identifié.
L’hérédité est le plus souvent autosomique dominante. Une seule copie altérée suffit. La majorité des personnes avec un type 1 ont un parent atteint, d’après GeneReviews. Chaque enfant d’une personne atteinte a 50 % de chances d’hériter du variant PAX3. L’expression varie tellement qu’un parent peut n’avoir qu’une mèche ou un iris pâle, et l’enfant une surdité profonde, ou l’inverse. Une histoire familiale « vide » n’élimine donc pas le diagnostic. Un examen des parents (visage, indice W, peau, cheveux, audiogramme) et, si le variant est connu, un test ciblé, sont nécessaires avant de parler de mutation de novo.
Une minorité de cas naît d’un variant apparu chez l’enfant. Un mosaïcisme germinal parental reste possible même si le sang des parents est négatif, ce qui laisse un risque de récurrence un peu supérieur à celui de la population générale. Les types 2 et 4 peuvent suivre un schéma récessif, surtout avec EDN3 ou EDNRB. NORD précise que ces deux gènes sont typiquement récessifs, tandis que SOX10 se transmet de façon dominante ou apparaît de novo. Deux parents transmetteurs sans signes francs ont alors 25 % de risque d’enfant atteint à chaque grossesse.
Les grandes délétions de PAX3, détectées par MLPA ou analyse d’exon, représentent environ 6 % des types 1 ; le séquençage retrouve plus de 90 % des variants, d’après GeneReviews. Un diagnostic prénatal ou préimplantatoire peut, si le variant familial est connu, indiquer si le fœtus l’a hérité. Il ne dit pas si l’enfant entendra, s’il aura une mèche, ni s’il aura une maladie de Hirschsprung.
Comment le diagnostic est posé ?
Le diagnostic du type 1 est d’abord clinique. Le consortium de Waardenburg (Farrer et coll., 1992), repris par la fiche GeneReviews, demande deux critères majeurs, ou un majeur et deux mineurs. Les majeurs sont la surdité de perception congénitale, la mèche blanche ou une hypopigmentation des cheveux, une anomalie de couleur de l’iris, une dystopie canthale avec indice W supérieur à 1,95, et un parent au premier degré atteint. Les mineurs sont la leucodermie, le synophris, la racine nasale large, l’hypoplasie des ailes du nez et le grisonnement avant 30 ans.
L’indice W se calcule en millimètres à partir de la distance intercanthale interne, de la distance interpupillaire et de la distance intercanthale externe. Au-dessus de 1,95, on retient une dystopie, ce qui sépare le type 1 du type 2. GeneReviews signale toutefois qu’une cohorte japonaise (Minami et coll., 2019) a trouvé, parmi des personnes avec un indice W élevé, une majorité de variants MITF, SOX10 ou EDNRB plutôt que PAX3. Le seuil n’est donc pas valable tel quel dans toutes les populations. En cas de doute, le panel génétique tranche mieux qu’une photo du visage.
Le bilan de première intention, une fois le tableau suspecté, associe un examen clinique complet, un examen ophtalmologique (lampe à fente, fond d’œil), une audiométrie adaptée à l’âge, et un test moléculaire. GeneReviews propose le séquençage de PAX3 d’abord si le type 1 est franc, puis une recherche de délétion, ou d’emblée un panel de neurocristopathies (PAX3, MITF, SOX10, EDNRB, EDN3, SNAI2, KITLG) si le phénotype est plus flou. Un exome peut venir ensuite. Identifier un variant de signification incertaine ne confirme ni n’infirme le diagnostic.
NORD mentionne aussi, selon le type, une imagerie de l’oreille interne, des mains ou de l’intestin, et une biopsie rectale si une maladie de Hirschsprung est suspectée. StatPearls précise qu’aucune radiographie n’est obligatoire pour poser le nom du syndrome. Le scanner ou l’IRM du rocher deviennent utiles avant un implant, surtout si SOX10 est en cause, parce que des malformations des canaux semi-circulaires et du vestibule y sont fréquentes. Un test pendant la grossesse est possible lorsque le variant familial est connu ; DermNet note qu’il est rarement demandé, parce qu’il ne prédit pas le tableau.
Aides auditives, implant cochléaire et langage
Aucun médicament ne corrige le variant. La prise en charge vise l’audition, la communication, la peau et, le cas échéant, l’intestin ou les membres. GeneReviews indique que l’implant cochléaire a déjà été utilisé avec succès dans le type 1. La Cleveland Clinic et DermNet citent aussi les aides auditives lorsque le reste auditif le permet.
Une méta-analyse de 2024 (Qin et coll.), portant sur 132 patients avec le syndrome et 815 témoins implantés, n’a pas trouvé de différence significative sur les scores d’audition et d’intelligibilité de la parole. Ce n’est pas une garantie individuelle. Des malformations de l’oreille interne, plus fréquentes avec SOX10, peuvent compliquer la chirurgie ou le résultat.
Les repères américains du CDC (EHDI 1-3-6) visent un dépistage avant 1 mois, un diagnostic audiologique avant 3 mois, et une intervention avant 6 mois. L’Académie américaine de pédiatrie, dans son rapport clinique de 2023, insiste sur l’accès à une première langue pendant cette fenêtre, parlée, signée, ou les deux. En France, le médecin traitant, la maternité et l’ORL appliquent le parcours local. Plus l’accès au langage est tardif, plus le risque de retard de communication augmente. NORD insiste aussi sur la langue des signes, la lecture labiale et les dispositifs d’alerte visuelle. L’enjeu est d’éviter une privation de langue, pas d’imposer une technique.
La peau hypopigmentée demande une photoprotection. Teindre une mèche ou utiliser du maquillage est un choix esthétique, pas une thérapie. Les anomalies orthopédiques du type 3 relèvent de la chirurgie ou de la rééducation au cas par cas.
Maladie de Hirschsprung et signes qui imposent un avis médical
Le type 4 ajoute une aganglionose intestinale. Des cellules nerveuses manquent dans une partie du côlon, le péristaltisme s’arrête, les selles s’accumulent. NORD décrit ballonnement, vomissements, perte d’appétit et cassure pondérale. Le traitement chirurgical, d’après DermNet et la fiche de la Cleveland Clinic, consiste à retirer le segment sans ganglion.
Un nourrisson qui n’émet pas de selles, qui vomit, dont le ventre se distend, ou qui refuse de s’alimenter, doit être vu sans délai. En cas de suspicion d’occlusion, appelez le 15 (SAMU) ou le 112. Cette situation n’est pas une constipation de régime. Le diagnostic de Hirschsprung repose, du côté clinique, sur le toucher, l’imagerie et surtout l’histologie (biopsie rectale), pas sur la seule mèche blanche. Un type 1 ou 2 n’implique pas un côlon malade. Inversement, un Hirschsprung connu plus une surdité et une hétérochromie doivent faire chercher SOX10, EDNRB ou EDN3.
Des variants SOX10 tronquants, surtout sur le dernier exon, ont été liés au tableau PCWH. Hypotonie, restriction de croissance et atteintes de la myéline figurent dans les descriptions citées par NORD. Ces formes restent rares, mais elles changent le suivi neurologique.
D’autres motifs de consultation ne sont pas des urgences vitales, mais ils ne doivent pas attendre une « confirmation génétique » pour démarrer.
- Un nouveau-né qui n’a pas passé le dépistage auditif relève d’une audiométrie diagnostique, sans attendre le résultat d’un panel génétique.
- Une mèche blanche, une hétérochromie et un parent malentendant justifient un rendez-vous d’ORL et de génétique médicale, même si l’enfant « réagit à la voix ».
- Une constipation du nourrisson avec vomissements ou ventre dur impose un avis le jour même, et le 15 ou le 112 si l’état se dégrade.
- Des contractures, une faiblesse des bras ou des doigts fusionnés orientent vers un type 3 et vers un avis d’orthopédie pédiatrique.
- Un vertige, un déséquilibre ou une cassure du langage après un premier audiogramme normal font revoir l’audition, même si le type 1 est en principe non progressif.
Un suivi auditif régulier pendant l’enfance est recommandé par la Cleveland Clinic, parce qu’un déficit non compensé peut retarder des apprentissages. GeneReviews, pour le type 1, juge les audiogrammes répétés peu utiles une fois le seuil connu. Le type 2, plus souvent lié à MITF ou SOX10, a plus souvent une surdité, et quelques observations de progression existent. Le calendrier se discute donc avec l’ORL selon le gène.
Conseil génétique, grossesse et vie quotidienne
Le moment le plus utile pour un conseil génétique, écrit GeneReviews, est avant une grossesse, lorsque le variant familial est déjà identifié. Les options (test du conjoint, diagnostic préimplantatoire, diagnostic prénatal, surveillance du nouveau-né) se discutent alors. Le test ne dicte pas la gravité. Un frère et une sœur porteurs du même PAX3 peuvent n’avoir presque aucun signe en commun.
GeneReviews recommande une supplémentation en acide folique chez les femmes à risque accru d’avoir un enfant avec un type 1, en raison d’un possible surrisque de défaut de fermeture du tube neural. Aucune étude humaine n’a fixé la dose idéale dans ce contexte. Le médecin ou le pharmacien appliquera la posologie locale, celle de la prévention des anomalies du tube neural, sans importer une dose américaine non établie.
Quand l’audition est aidée et que l’intestin, s’il est atteint, a été opéré, le quotidien se rapproche d’une vie ordinaire. NORD et DermNet confirment une espérance de vie comparable à celle de la population générale. Une mèche, des iris discordants ou des taches cutanées exposent au regard ; un suivi psychologique, s’il est souhaité, n’est pas un aveu de fragilité. Aucun régime ni sport ne change les mélanocytes.
Les recherches de thérapie génique et de cellules souches, revues par Huang et coll. en 2021 dans Gene Therapy, restent précliniques, sur des modèles animaux. Elles n’offrent pas un traitement de la personne. Le levier qui a déjà changé le pronostic langagier, c’est le dépistage précoce et l’implant ou l’aide auditive, avec un projet de langue décidé en famille.
Questions fréquentes
Le syndrome de Waardenburg est-il toujours héréditaire ?
Oui, il est génétique, le plus souvent autosomique dominant, donc transmissible à 50 % si un parent porte le variant. Une minorité de cas apparaît de novo, sans que les parents soient atteints. Certains types 2 et 4, surtout avec EDN3 ou EDNRB, suivent un schéma récessif. Seul un test ciblé, interprété en consultation de génétique, précise le risque pour la fratrie et pour les enfants à venir.
Une mèche blanche suffit-elle à poser le diagnostic ?
Non. Une mèche isolée se voit dans le piébaldisme et dans d’autres situations. Le type 1 se retient avec deux critères majeurs, ou un majeur et deux mineurs, dont la dystopie canthale. Le test génétique confirme le gène lorsque le tableau est incomplet. Une mèche plus une surdité familiale, en revanche, doit faire ouvrir le bilan sans attendre.
Peut-on le détecter pendant la grossesse ?
Un diagnostic prénatal est possible si le variant familial est déjà connu, par biopsie de trophoblaste ou amniocentèse. Le résultat dit si le fœtus a hérité du variant, pas s’il sera sourd, ni s’il aura une maladie de Hirschsprung. GeneReviews souligne cette limite, qui explique pourquoi le test n’est pas un dépistage de routine.
L’espérance de vie est-elle normale ?
Oui, NORD, DermNet et la Cleveland Clinic la situent dans la moyenne. La morbidité vient de la surdité non compensée, d’un Hirschsprung non traité, et, rarement, de formes neurologiques SOX10. Un suivi adapté au type change le quotidien ; il n’existe pas de traitement de la cause.
Un enfant peut-il recevoir un implant cochléaire ?
Oui, si la surdité est assez profonde pour que l’équipe d’implantation le retienne, comme pour d’autres surdités congénitales. Qin et coll. (2024) n’ont pas trouvé de moins bons scores d’audition et de parole que chez les autres enfants implantés. Une IRM ou un scanner du rocher, surtout si SOX10 est impliqué, fait partie du bilan. La décision reste individuelle.
Faut-il un test génétique si le visage « parle » déjà ?
Le diagnostic du type 1 peut rester clinique. Le test devient utile pour le conseil familial, pour classer un type 2 sans dystopie, pour chercher SOX10 devant un Hirschsprung, et pour ne pas manquer un diagnostic différentiel (syndrome de Tietz, piébaldisme, autre surdité syndromique). Un variant de signification incertaine ne clôt pas le dossier.
Le type 4 est-il toujours plus grave ?
Il est plus lourd quand la maladie de Hirschsprung est étendue, ou quand SOX10 entraîne un tableau neurologique. Une surdité profonde du type 2, sans intestin malade, peut pourtant peser davantage au quotidien qu’un Hirschsprung court bien opéré. La gravité se juge organe par organe, pas seulement par le numéro de type.

Conclusion
Ce n’est pas une simple curiosité de couleur des yeux. Le risque utile à connaître est d’abord auditif (71 % de surdité dans la revue de 2016, plus de 90 % dans le type 2), parfois digestif dans le type 4, rarement moteur dans le type 3. Les chiffres qui minimisaient la surdité du type 1 ne tiennent plus face à GeneReviews 2022 et à Song 2016.
Le geste qui change le pronostic langagier reste banal et urgent à la fois. Faire confirmer l’audition du nouveau-né, poser le type clinique (indice W, membres, transit), puis demander un panel génétique, permet d’orienter l’implant ou l’aide, la chirurgie intestinale si besoin, et le conseil pour les prochaines grossesses. L’acide folique se discute avec le médecin en cas de type 1 familial. La thérapie génique n’est pas une option de soin.
Si vous reconnaissez une mèche, une hétérochromie ou une surdité dans votre famille, le prochain rendez-vous utile n’est pas un forum. C’est un ORL pour un audiogramme, et un service de génétique médicale pour nommer le gène. En cas de ventre distendu, de vomissements ou d’arrêt du transit chez un nourrisson, le 15 ou le 112 précède toute discussion de classification.
Sources
- Milunsky JM : Waardenburg Syndrome Type I. GeneReviews, 20 octobre 2022.
- Waardenburg syndrome. MedlinePlus Genetics, mis à jour en 2026.
- Waardenburg Syndrome: Symptoms & Causes. Cleveland Clinic, 15 août 2022.
- Waardenburg Syndrome. National Organization for Rare Disorders, 26 février 2026.
- Song J, Feng Y, Acke FR et al. : Hearing loss in Waardenburg syndrome: a systematic review. Clinical Genetics, avril 2016.
- Huang S, Song J, He C et al. : Genetic insights, disease mechanisms, and biological therapeutics for Waardenburg syndrome. Gene Therapy, 25 février 2021.
- Qin F, Guo S, Yin X et al. : Auditory and speech outcomes of cochlear implantation in patients with Waardenburg syndrome: a meta-analysis. Frontiers in Neurology, 11 juillet 2024.
- EHDI 1-3-6 Benchmarks. Centers for Disease Control and Prevention, 2024.
- Bower C, Reilly BK, Richerson J et al. : Hearing Assessment in Infants, Children, and Adolescents: Recommendations Beyond Neonatal Screening. Pediatrics, septembre 2023.
- Tabor D, Oakley A : Waardenburg syndrome. DermNet, août 2021.
- Winters R, Masood S : Waardenburg Syndrome. StatPearls, 4 mai 2025.